Idi na:
Pregled
Sindrom nedostatka prijenosnika glukoze tip 1 (GLUT1, eng. Glucose Transporter Type 1) rijetka je genetska bolest koja nastaje zbog poremećenog metabolizma mozga. Ovaj sindrom se naziva i De Vivova bolest, prema liječniku Darrylu De Vivu koji je sa suradnicima bolest opisao 1991. godine.
Mozak za rast, razvoj i rad treba stalnu opskrbu energijom. Njegov glavni izvor energije je glukoza, koja iz krvi mora prijeći kroz krvno-moždanu barijeru. Taj prijenos najvećim dijelom omogućuje protein GLUT1. Kod nedostatka proteina GLUT1 mozak ne dobiva količinu glukoze potrebnu za normalan razvoj i funkcioniranje.
Zbog nedostatka energije u mozgu mogu se pojaviti epileptički napadaji, razvojne i kognitivne teškoće, teškoće govora, usporavanje rasta opsega glave te trajni ili povremeni poremećaji pokreta. Klinička slika vrlo je raznolika. Neke osobe imaju težak oblik bolesti koji počinje u ranoj dojenačkoj dobi, dok druge imaju blaže simptome koji se prepoznaju tek u školskoj dobi, adolescenciji ili odrasloj dobi. Osobe s blažim kliničkim izražajem nemaju epileptičke napadaje, ali mogu imati poremećaje pokreta, migrene, umor ili teškoće učenja.
Sindrom nedostatka GLUT1 posebno je važan jer postoji liječenje usmjereno na osnovni poremećaj stvaranja energije u mozgu. Terapijska primjena ketogene dijete osigurava ketonska tijela koja mogu prijeći krvno-moždanu barijeru i poslužiti mozgu kao alternativni izvor energije. Što se dijagnoza ranije postavi i liječenje ranije započne, veća je mogućnost boljeg nadzora napadaja, pokreta i razvoja.
Uzrok sindroma nedostatka GLUT1
Sindrom nedostatka GLUT1 uzrokovan je promjenama u genu SLC2A1. Taj gen nalazi se na kromosomu 1 i nosi uputu za stvaranje proteina GLUT1, koji prenosi glukozu iz krvi kroz krvno-moždanu barijeru u mozak.
Krvno-moždana barijera ima važnu zaštitnu funkciju. Ona regulira koje tvari iz krvi mogu ući u mozak. Glukoza kroz tu barijeru ne prolazi slobodno u dovoljnoj količini, nego joj je potreban prijenosni protein. Ako proteina GLUT1 nema dovoljno ili je njegova funkcija smanjena, nedostatna je količina glukoze nužna za energijske potrebe mozga.
Biokemijsko obilježje ovog stanja je hipoglikorahija, odnosno snižena koncentracija glukoze u cerebrospinalnoj tekućini uz urednu ili približno urednu koncentraciju glukoze u krvi. Pri tome je koncentracija glukoze u krvi normalna, a problem je u prijenosu glukoze iz krvi u mozak.
Mozak u ranom djetinjstvu ima osobito velike energetske potrebe. Potreba za glukozom brzo raste nakon rođenja, najviša je tijekom ranog djetinjstva i ostaje visoka približno do desete godine života. Zato nedostatna opskrba mozga energijom u tom razdoblju može snažno utjecati na pojavu napadaja, razvoj, učenje, govor i motoriku.
Kod većine oboljelih prisutna je jedna promijenjena kopija gena SLC2A1. Bolest se tada nasljeđuje autosomno dominantno. To znači da je za razvoj bolesti dovoljna promjena u jednoj od dviju kopija gena.
U približno 90 % oboljelih promjena nastaje de novo, odnosno prvi put kod djeteta. Važno je znati da roditelji nisu učinili ništa što bi uzrokovalo bolest u djeteta i nikako nisu mogli utjecati na nastanak bolesti te da genska promjena nije posljedica prehrane, infekcije ili stresa tijekom trudnoće, cijepljenja ili postupaka tijekom poroda.
Približno 10 % oboljelih naslijedilo je promjenu od jednog roditelja. Roditelj može imati blaže simptome, primjerice migrene, epizodne poremećaje pokreta, teškoće učenja ili raniju epilepsiju, a ponekad može biti i bez simptoma. Jedan od mogućih razloga takve razlike je mozaicizam, odnosno prisustvo genske promjene samo u nekim stanicama roditelja. Ako osoba ima autosomno dominantni oblik sindroma nedostatka GLUT1, svako njezino dijete ima 50 % mogućnosti naslijediti promjenu. Vrlo rijetko opisano je i autosomno recesivno nasljeđivanje.
Mutacije u genu SLC2A1 mogu biti različite. Mogu uključivati promjenu jednog dijela genetske upute (promjena jednog nukleotida), prekid stvaranja proteina (stop kodon) ili gubitak dijela gena ili cijeloga gena (deleciju). U pojedinim istraživanjima blaži oblici češće su povezani s promjenama koje uzrokuju smanjenu funkciju proteina, dok veće delecije i promjene koje uzrokuju gubitak proteina češće dovode do težeg oblika bolesti.
Ipak, povezanost genotipa i fenotipa nije potpuno predvidiva. Osobe s istom ili sličnom promjenom mogu imati različitu dob početka, različite vrste napadaja, različite motoričke teškoće i različite razvojne ishode. Čak i članovi iste obitelji mogu imati vrlo različitu kliničku sliku. Genetski nalaz zato se uvijek mora tumačiti zajedno s kliničkom slikom koju čine informacije o neurorazvoju osobe, simptomima, nalazom cerebrospinalne tekućine i drugim pretragama.
Gen SLC2A1 je glavni potvrđeni gen povezan sa sindromom nedostatka GLUT1. U određenom broju osoba s tipičnom kliničkom slikom i niskom koncentracijom glukoze u cerebrospinalnoj tekućini ne pronađe se promjena u kodirajućem dijelu gena. Razlog mogu biti promjene u dijelovima gena koje standardno testiranje ne obuhvaća, veće delecije ili duplikacije, mozaicizam ili drugi još nedovoljno poznati mehanizmi koji utječu na stvaranje i funkciju proteina GLUT1.
Važno je znati:
- negativan genetski nalaz ne mora potpuno isključiti sindrom nedostatka GLUT1 ako klinička slika i nalaz cerebrospinalne tekućine snažno podupiru dijagnozu,
- ako je napravljeno samo sekvenciranje, može biti potrebna dodatna genska analiza koja obuhvaća detekciju delecija i duplikacija,
- promjena nejasnog značenja nije sama po sebi potvrda bolesti,
- ako je genetsko testiranje rađeno prije više godina i bilo je negativno, može se razmotriti ponovna analiza ili prošireno testiranje suvremenijim metodama.
Učestalost pojave sindroma nedostatka GLUT1
Sindrom nedostatka GLUT1 rijetka je bolest. Procjene učestalosti različite su u različitim državama i istraživanjima. U ranijim istraživanjima navodila se učestalost od približno jedne oboljele osobe na 83.000 do 90.000 stanovnika, dok su novija istraživanja dječjih genetskih epilepsija pokazala da bi učestalost mogla biti bliža jednoj oboljeloj osobi na približno 24.000 živorođene djece.
Prema suvremenim procjenama, pojavnost se kreće približno između 1,65 i 4,13 oboljelih na 100.000 živorođene djece. Međutim, stvarna učestalost vjerojatno je i veća jer blaži oblici bolesti, odnosno oni bez epilepsije i slučajevi koji se u odrasloj dobi manifestiraju uglavnom poremećajima pokreta, mogu dugo ostati neprepoznati.
Dijagnoza se može propustiti jer ne postoji tipična klinička slika. Dijete može imati rane farmakorezistentne napadaje, rane apsans-napadaje, mioklonično-atonične napadaje, neobične pokrete očiju i glave, ataksiju ili razvojne teškoće. Kod adolescenta ili odrasle osobe bolest se može očitovati ponavljanim epizodama poremećaja pokreta nakon duljeg hodanja, trčanja, vježbanja ili gladovanja, bez pojave epilepsije.
Posebno je važno razmotriti sindrom nedostatka GLUT1 kod djece s apsans-napadajima koji počinju prije četvrte godine života i kod djece s epilepsijom s mioklonično-atoničnim napadajima, osobito ako su istodobno prisutne razvojne ili motoričke teškoće.
Iako je bolest rijetka, za obitelj koja s njom živi ona je svakodnevna. Posebno je zahtjevna potreba za dugotrajnim provođenjem medicinski propisane ketogene dijete, planiranjem svakog obroka, sprječavanjem neželjenog unosa ugljikohidrata i osiguravanjem kontinuiteta liječenja u vrtiću, školi, bolnici i drugim okruženjima.
Dob pojave sindroma nedostatka GLUT1
Sindrom nedostatka GLUT1 prirođena je bolest prisutna od rođenja, ali simptomi ne moraju biti odmah vidljivi. Trudnoća i porođaj najčešće prolaze uredno, a dijete pri rođenju može izgledati potpuno zdravo.
Prvi simptomi najčešće se pojavljuju između prvog i šestog mjeseca života. Kod neke djece prvi znak nisu epileptički napadaji, nego kratke epizode konjugiranih pokreta očiju i glave. Oči se mogu brzo i ponavljano pomicati u različitim smjerovima, a glava prati smjer pogleda. Roditelji ih ponekad opisuju kao da dijete pogledom prati muhu koja leti oko njega. Svijest pritom najčešće ostaje očuvana.
Kod druge djece prvi znak mogu biti:
- epileptički napadaji u dojenačkoj dobi,
- rani apsans-napadaji,
- mioklonični ili mioklonično-atonični napadaji,
- usporen psihomotorički razvoj,
- usporavanje rasta opsega glave i razvoj mikrocefalije,
- nestabilnost, slabija koordinacija ili teškoće pri stajanju i hodanju,
- ponavljani nevoljni pokreti ili epizode slabosti.
Značajan udio osoba sa sindromom nedostatka GLUT1 razvije prve simptome u dojenačkoj ili ranoj dječjoj dobi, ali blaži oblici mogu se prvi put jasno prepoznati kasnije. Kod djece školske dobi bolest može biti obilježena teškoćama učenja, govora, koordinacije ili napadajima izazvanima gladovanjem. Kod adolescenata i odraslih prvi simptom može biti paroksizmalna diskinezija izazvana tjelesnom aktivnošću.
Simptomi se mogu mijenjati s dobi. Epileptički napadaji najčešće su prisutni u djetinjstvu, dok poremećaji pokreta mogu postati dominantna teškoća u adolescenciji i odrasloj dobi.
Dijagnosticiranje sindroma nedostatka GLUT1
Dijagnoza sindroma nedostatka GLUT1 postavlja se na temelju kliničke slike, analize cerebrospinalne tekućine i genetskog testiranja. Liječnik pritom promatra cjelokupni tijek bolesti: dob pojave prvih simptoma, vrstu epileptičkih napadaja, razvoj djeteta, govor, kretanje, prisustvo poremećaja pokreta te povezanost simptoma s gladovanjem, obrocima, umorom ili tjelesnom aktivnošću.
Na sindrom nedostatka GLUT1 treba posumnjati kod djeteta koje ima:
- rane refraktarne napadaje,
- apsans-napadaje prije četvrte godine života,
- mioklonično-atonične napadaje,
- paroksizmalne pokrete očiju i glave,
- zastoj rasta opsega glave,
- poremećaje pokreta.
Jedna od najvažnijih pretraga jest analiza glukoze u cerebrospinalnoj tekućini. Kod sindroma nedostatka GLUT1 glukoza u krvi najčešće je uredna, ali je koncentracija glukoze u likvoru snižena jer glukoza ne može u dovoljnoj količini prijeći iz krvi u mozak. To se naziva hipoglikorahija.
Za pravilno tumačenje nalaza potrebno je istodobno usporediti glukozu u cerebrospinalnoj tekućini i krvi. Uzorak krvi uzima se neposredno prije lumbalne punkcije, nakon dogovorenog razdoblja bez hrane koje se prilagođava dobi i zdravstvenom stanju djeteta.
Kod klasičnog oblika bolesti glukoza u cerebrospinalnoj tekućini često je niža od 2,2 mmol/L, a omjer glukoze u likvoru i krvi često je manji od 0,4. Međutim, kod blažih oblika vrijednosti mogu biti nešto više. Zato graničan nalaz ne treba automatski smatrati urednim ako klinička slika snažno upućuje na sindrom nedostatka GLUT1. Laktat u likvoru najčešće je nizak ili se nalazi u donjem dijelu referentnog raspona.
Niska koncentracija glukoze u cerebrospinalnoj tekućini nije prisutna samo kod sindroma nedostatka GLUT1. Može se pojaviti i kod infekcija središnjega živčanog sustava, snižene koncentracije glukoze u krvi, intrakranijalnog krvarenja, epileptičkog statusa i nekih drugih bolesti. Zbog toga se nalaz uvijek mora tumačiti u skladu s kliničkom slikom, krvnim nalazima i rezultatima genetskog testiranja.
Genetsko testiranje najčešće uključuje analizu gena SLC2A1 izolirano ili u okviru genskih panela. Važno je da testiranje uz sekvenciranje gena obuhvati i analizu većih delecija i duplikacija.
Ako se pronađe patogena ili vjerojatno patogena promjena u genu SLC2A1 koja odgovara kliničkoj slici, genetski nalaz potvrđuje dijagnozu. Prema potrebi testiraju se i roditelji kako bi se utvrdilo je li promjena nastala kod djeteta ili je naslijeđena.
Negativan genetski nalaz ne isključuje potpuno sindrom nedostatka GLUT1, osobito ako su simptomi tipični i ako je glukoza u cerebrospinalnoj tekućini jasno snižena. U takvim situacijama može se razmotriti prošireno genetsko testiranje, ponovna genska analiza ili funkcionalno testiranje proteina GLUT1 u specijaliziranom centru.
MR mozga najčešće je uredan ili ne pokazuje specifične promjene. Ipak, važan je kako bi se isključili drugi mogući uzroci epilepsije, razvojnih teškoća i poremećaja pokreta.
Roditeljski opis i videozapisi simptoma mogu biti vrlo korisni, osobito kod neobičnih pokreta očiju i glave, epizoda distonije, slabosti ili nestabilnosti. Liječniku je važno znati kada se epizoda pojavila i u kojim okolnostima, je li svijest bila očuvana te koliko je trajala.
Rana dijagnoza iznimno je važna jer omogućuje pravodobno uvođenje terapijske primjene ketogene dijete, koja mozgu osigurava ketonska tijela koja su alternativni izvor energije i može značajno utjecati na smanjenje napadaja i poremećaja pokreta te poboljšanje razvoja.
Epilepsija kod sindroma nedostatka GLUT1
Epileptički napadaji česti su kod sindroma nedostatka GLUT1 i nerijetko su prvi razlog za neurološku obradu. Najčešće počinju u dojenačkoj ili ranoj dječjoj dobi, uglavnom između prvog i šestog mjeseca života, iako se mogu pojaviti kasnije.
Procjenjuje se da epilepsiju ima velika većina osoba s klasičnim oblikom sindroma nedostatka GLUT1, ali postoje i osobe koje nikada ne razviju kliničke epileptičke napadaje. Zato odsutnost epilepsije ne isključuje bolest, osobito ako su prisutni poremećaji pokreta, razvojne teškoće ili tipičan nalaz cerebrospinalne tekućine.
Epilepsija je obično teško kontrolirana uobičajenim antiepileptičkim lijekovima jer ti lijekovi ne ispravljaju osnovni problem, odnosno nedostatnu opskrbu mozga energijom. Nakon uvođenja terapijske ketogene dijete kod mnogih osoba dolazi do brzog smanjenja napadaja, a kod nekih i do njihova potpunog prestanka.
Kod sindroma nedostatka GLUT1 mogu se pojaviti različite vrste napadaja:
Apsans-napadaji mogu početi vrlo rano, prije četvrte godine života. Dijete nakratko prekine aktivnost, zagleda se, slabije reagira ili izgleda odsutno. Epizoda najčešće traje nekoliko sekundi, nakon čega dijete nastavlja s prethodnom aktivnošću.
Rana pojava apsans-napadaja važan je znak sindroma nedostatka GLUT1, osobito ako su istodobno prisutne teškoće u razvoju, nestabilnost, poremećaji pokreta ili slab odgovor na liječenje.
Mioklonično-atonični napadaj započinje kratkim trzajem mišića, nakon kojega slijedi nagli gubitak mišićnog tonusa. Dijete može ispustiti predmet, naglo spustiti glavu, pokleknuti ili pasti.
Sindrom nedostatka GLUT1 može se prezentirati kliničkom slikom sličnom epilepsiji s mioklonično-atoničnim napadajima, ranije nazivanoj Dooseov sindrom. Zbog mogućnosti ciljane dijetoterapije važno je kod takve kliničke slike razmotriti genetsko testiranje i analizu glukoze u cerebrospinalnoj tekućini.
Generalizirani tonično-klonični napadaji uključuju gubitak svijesti, ukočenje tijela i ritmične trzajeve. Mogu se pojaviti u djetinjstvu, a u blažim oblicima bolesti i kasnije. Kod nekih osoba s kasnijim početkom napadaji mogu bolje reagirati na antiepileptičke lijekove nego kod klasičnog dojenačkog oblika.
Žarišni napadaji manje su česti od generaliziranih, ali mogu biti prisutni, osobito u ranom djetinjstvu. Mogu uključivati promjenu svijesti, okretanje glave ili očiju, trzaje jednog dijela tijela, promjenu boje kože ili poremećaj disanja.
Paroksizmalni pokreti očiju i glave ponekad mogu izgledati poput žarišnog napadaja. Kod tipičnih pokreta kod sindroma nedostatka GLUT1 svijest najčešće ostaje očuvana, a EEG tijekom epizode ne pokazuje paroksizmalne promjene.
Epileptički spazmi opisani su kod dijela djece sa sindromom nedostatka GLUT1. Mogu izgledati kao kratko savijanje ili opružanje trupa, glave i udova te se često pojavljuju u serijama. Budući da spazmi mogu imati različite uzroke, potrebno je provesti cjelovitu dijagnostičku obradu.
Tijekom atoničnog napadaja dolazi do iznenadnog gubitka mišićnog tonusa. Osobi može klonuti glava, može ispustiti predmet iz ruke, klecnuti u koljenima ili se potpuno srušiti na pod.
Učestali padovi mogu dovesti do ozljeda glave, lica, zuba i udova. Kod osoba s čestim padovima potrebno je procijeniti potrebu za zaštitnom kacigom, prilagodbom prostora, zaštitom oštrih rubova i drugim sigurnosnim mjerama.
Napadaji i EEG promjene kod nekih osoba izraženiji su ujutro prije doručka ili prije drugih obroka, nakon duljeg razdoblja bez hrane. Mogu se smanjiti nakon obroka. Takav obrazac povezan je s većim nedostatkom dostupne energije u mozgu tijekom gladovanja.
Napadaje ili druge neurološke simptome mogu pogoršati:
- dulje razdoblje bez hrane,
- preskakanje obroka,
- nedovoljna nutritivna ketoza,
- infekcija i povišena temperatura,
- povraćanje i proljev,
- umor i manjak sna,
- intenzivna tjelesna aktivnost,
- emocionalni stres,
- nenamjeran unos veće količine ugljikohidrata kod osobe koja provodi dijetoterapiju.
To ne znači da roditelji mogu spriječiti svaki napadaj ili svaku epizodu. Simptomi se mogu pojaviti i uz vrlo dobru suradljivost i provedbu dijetoterapije.
Epileptički napadaji kod mnogih osoba postaju rjeđi tijekom kasnijeg djetinjstva, adolescencije i odrasle dobi. Kod nekih mogu potpuno prestati, osobito nakon uspješnog provođenja terapijske primjene ketogene dijete.
Smanjenje učestalosti napadaja ne znači da je bolest nestala. U isto vrijeme poremećaji pokreta, umor, migrene ili druge teškoće mogu postati izraženije. Zato se praćenje ne smije prekinuti samo zato što osoba više nema česte napadaje.
Pridružene teškoće
Sindrom nedostatka GLUT1 bolest je metabolizma energije u mozgu. Zbog nedostatne dostupnosti glukoze mogu biti zahvaćeni razvoj, učenje, govor, koordinacija i kontrola pokreta.
Klinička slika vrlo je promjenjiva. Neće svaka osoba imati sve navedene teškoće, a njihova izraženost može varirati od vrlo blage do teške. Kod nekih osoba epilepsija je dominantna teškoća, dok kod drugih najveći utjecaj na svakodnevni život imaju poremećaji pokreta, govor, umor ili kognitivne teškoće.
Razvoj u početku može izgledati uredno, ali se s vremenom može primijetiti usporeno stjecanje motoričkih, govornih i kognitivnih vještina. Kod neke djece kašnjenje postaje vidljivo tijekom prve ili druge godine života, dok se kod djece s blažim oblikom prepoznaje tek kada krenu u vrtić ili školu.
Intelektualne i kognitivne teškoće mogu biti vrlo različite, od specifičnih teškoća učenja i sporije obrade informacija do umjerenih ili teških intelektualnih teškoća. Neke osobe imaju inteligenciju unutar urednog raspona, osobito kod blažih i obiteljskih oblika bolesti.
Dijete može imati teškoće s:
- održavanjem pažnje,
- obradom složenijih informacija,
- planiranjem i organiziranjem,
- vizualno-motoričkim zadacima,
- učenjem novih postupaka,
- brzinom izvođenja zadataka,
- finom motorikom i pisanjem,
- izvršavanjem više uputa odjednom.
Prema nekim istraživanjima neverbalne, vizualno-motoričke i izvedbene sposobnosti bile su više ograničene od verbalnog razumijevanja i zaključivanja, dok izražajni govor može biti otežan. To znači da osoba može razumjeti više nego što može pokazati kroz govor, pisanje ili motorički zadatak.
Razvojne sposobnosti često nisu povezane s brojem napadaja. Na njih utječu vrijeme postavljanja dijagnoze, trajanje nedovoljne opskrbe mozga energijom, težina bolesti, motoričke i govorne teškoće te mogućnost ranog uvođenja i primjerenog provođenja dijetoterapije.
Govorne i jezične teškoće vrlo su česte. Mogu biti prisutne teškoće razumijevanja i izražavanja, ali je izražajni govor često više zahvaćen.
Dijete može imati ograničen rječnik, kraće rečenice, sporije oblikovanje odgovora ili teškoće pronalaženja riječi. Kod nekih osoba razumijevanje je znatno bolje od mogućnosti govornog izražavanja.
Dizartrija je česta. To je motorički poremećaj govora pri kojem su pokreti mišića potrebnih za govor nedovoljno precizni ili usklađeni. Govor može biti usporen, isprekidan, tih, napet, nejasan ili različite glasnoće. Može biti prisutna i smanjena tečnost govora, s čestim zastajkivanjima ili prekidima.
Važno je razlikovati govor od komunikacije. Osoba koja govori malo ili nerazumljivo može imati dobro očuvano razumijevanje, jasne potrebe, izbore i stavove.
Potpomognuta i alternativna komunikacija može uključivati:
- geste,
- slike i simbole,
- komunikacijske kartice,
- vizualne rasporede,
- komunikacijske knjige,
- aplikacije,
- komunikacijske uređaje.
Takvi oblici komunikacije ne znače odustajanje od razvoja govora, nego osobi pružaju mogućnost dodatnog načina izražavanja i smanjuju frustracije.
Poremećaji pokreta jedno su od najvažnijih obilježja sindroma nedostatka GLUT1. Mogu biti trajni, povremeni ili se pojavljivati u epizodama. Kod neke djece postaju vidljivi kada počnu sjediti, stajati ili hodati, dok kod drugih postaju izraženiji tek u adolescenciji.
Trajni poremećaji mogu uključivati:
- ataksiju,
- spastičnost,
- distoniju,
- koreju,
- tremor,
- mioklonus,
- dispraksiju,
- kombinaciju više različitih motoričkih obrazaca.
Ataksija označava poremećaj koordinacije i ravnoteže. Hod može biti nesiguran, široke osnove i nepravilan. Dijete može teže održavati ravnotežu, češće padati i imati teškoće s preciznim pokretima ruku.
Spastičnost je povećana napetost mišića koja može otežavati hod, savijanje udova, promjenu položaja i izvođenje svakodnevnih aktivnosti.
Distonija uzrokuje nevoljne kontrakcije mišića i nepravilne položaje tijela ili udova. Može biti prisutna stalno ili se pojaviti samo tijekom određene aktivnosti.
Koreja uključuje kratke, nepravilne i nepredvidive pokrete koji mogu zahvatiti lice, ruke ili druge dijelove tijela.
Tremor se može pojaviti tijekom izvođenja pokreta, primjerice pri posezanju za predmetom, pisanju ili korištenju pribora za jelo.
Kod velikog dijela oboljelih prisutna je neka vrsta poremećaja hoda. U svakodnevnom životu to može utjecati na penjanje stepenicama, hodanje na duljim udaljenostima, trčanje, sudjelovanje u sportu, oblačenje, hranjenje, pisanje i druge aktivnosti.
Paroksizmalna diskinezija potaknuta tjelesnom aktivnošću jedno je od prepoznatljivijih obilježja sindroma nedostatka GLUT1, osobito kod adolescenata i odraslih.
Epizoda se najčešće pojavljuje nakon duljeg hodanja, trčanja, vježbanja ili druge tjelesne aktivnosti. Može uključivati:
- distonično uvrtanje stopala ili noge,
- nevoljne pokrete,
- ukočenost,
- slabost,
- nestabilnost,
- privremenu nemogućnost normalnog hoda,
- zahvaćenost jedne ili obje noge, a ponekad i ruku.
Svjesnost najčešće ostaje očuvana. Epizoda može trajati od nekoliko minuta do duljeg razdoblja te se obično smanjuje nakon odmora. Češća se javlja tijekom gladovanja, umora, stresa, bolesti ili nedovoljne nutritivne ketoze.
Takve epizode ne treba smatrati epileptičkim napadajima. Videozapis i detaljan opis okolnosti mogu pomoći liječniku razlikovati epileptički napadaj od neepileptičkog poremećaja pokreta.
Paroksizmalni pokreti očiju i glave
Neobični pokreti očiju i glave mogu biti jedan od najranijih znakova bolesti i često se javljaju u dojenačkoj dobi. Pokreti očiju najčešće su kratki, brzi, ponavljajući i višesmjerni, a glava može slijediti isti smjer.
Epizode se javljaju bez gubitka svijesti. Kod neke dojenčadi mogu biti praćene promjenom boje kože ili disanja, zbog čega se mogu zamijeniti s epileptičkim napadajima. Najčešće se s godinama smanjuju i mogu nestati tijekom djetinjstva.
"Cik-cak" hod
Kod dijela osoba sa sindromom nedostatka GLUT1 može se pojaviti karakterističan povremeni poremećaj hoda koji se naziva "cik-cak" (eng. criss-cross gait). Tijekom hodanja noge se zbog nevoljnih pokreta ponavljano križaju jedna ispred druge, koraci postaju nepravilni i nestabilni, a osoba može pokretima trupa i ruku pokušavati održati ravnotežu.
Cik-cak hod najčešće se pojavljuje nakon duljeg hodanja, trčanja ili druge tjelesne aktivnosti, a može biti izraženiji i tijekom razdoblja bez hrane. Svjesnost pritom ostaje očuvana. Epizoda može izgledati kao naglo pogoršanje ravnoteže, neobično uvrtanje nogu ili privremeni gubitak sposobnosti urednog hoda.
Teškoće pažnje, hiperaktivnost i impulzivnost mogu biti prisutne kod djece sa sindromom nedostatkom GLUT1. Dijete može imati poteškoće pažnje i koncentracije zbog čega ne može slijediti dulje upute ili završiti započetu aktivnost.
Kod nekih osoba mogu se pojaviti autistične značajke, anksioznost, panične ili depresivne epizode, ali one nisu jednako prisutne kod svih. Socijalna zainteresiranost i sposobnost povezivanja s drugim osobama kod mnogih su relativno dobro očuvane i mogu biti jedna od jačih strana.
Ponašanje se može promijeniti kada je osoba gladna, umorna, bolesna, pod stresom ili nije u dovoljnoj nutritivnoj ketozi. Dijete može postati razdražljivo, usporeno, nemirno, zbunjeno ili slabije suradljivo.
Prije nego što se ponašanje protumači kao neposluh ili namjerno odbijanje suradnje, važno je razmotriti:
- gladovanje ili preskočen obrok,
- nenamjeran unos ugljikohidrata,
- pad ili promjenu ketonskih tijela,
- umor i loš san,
- bol ili zatvor,
- infekciju,
- epileptički napadaj,
- neepileptičku paroksizmalnu epizodu,
- teškoću komunikacije,
- prevelike zahtjeve okoline.
Migrene i umor mogu postati izraženiji u adolescenciji i odrasloj dobi. Glavobolja može biti udružena s mučninom, povraćanjem, preosjetljivošću na svjetlo ili prolaznim neurološkim simptomima.
Kod nekih osoba opisane su epizode izrazite pospanosti, zbunjenosti, cikličkog povraćanja, prolazne slabosti, ataksije ili hemiplegije. Takve epizode mogu nalikovati epileptičkom napadaju, migreni ili moždanom udaru i zahtijevaju medicinsku procjenu, osobito ako se javljaju prvi put ili su drukčije od uobičajenih događaja.
Ove su manifestacije znatno rjeđe od epilepsije, razvojnih teškoća i poremećaja pokreta. Ne treba ih očekivati kod svake osobe sa sindromom nedostatka GLUT1.
Neće svaka osoba imati sve navedene teškoće. Dvije osobe s istom dijagnozom, pa čak i s istom promjenom u genu SLC2A1, mogu imati različite simptome, sposobnosti i potrebe za podrškom.
Pridružene teškoće utječu i na cijelu obitelj. Roditelji i skrbnici ne prate samo napadaje, nego i nutritivnu ketozu, obroke, lijekove, motoričke epizode, razvoj, govor, školu, laboratorijske nalaze i postupanje tijekom bolesti. Organizacija dijetoterapije često zahtijeva pripremanje posebnih obroka, precizno vaganje hrane, planiranje putovanja i stalnu komunikaciju s vrtićem, školom i zdravstvenim službama.
Zato podrška obitelji nije dodatak liječenju. Ona je važan dio dugoročne skrbi.
Liječenje sindroma nedostatka GLUT1
Neće svaka osoba imati sve navedene teškoće. Dvije osobe s istom dijagnozom, pa čak i s istom promjenom u genu SLC2A1, mogu imati različite simptome, sposobnosti i potrebe za podrškom.
Pridružene teškoće utječu i na cijelu obitelj. Roditelji i skrbnici ne prate samo napadaje, nego i nutritivnu ketozu, obroke, lijekove, motoričke epizode, razvoj, govor, školski uspjeh, laboratorijske nalaze i postupanje tijekom bolesti. Organizacija dijetoterapije često zahtijeva pripremanje zasebnih obroka, precizno vaganje hrane, planiranje putovanja i stalnu komunikaciju s vrtićem, školom i zdravstvenim službama.
Zato podrška obitelji nije dodatak liječenju. Ona je važan dio dugoročne skrbi.
- osigurati mozgu stabilan alternativni izvor energije,
- smanjiti ili zaustaviti epileptičke napadaje,
- smanjiti trajne i povremene poremećaje pokreta,
- poduprijeti razvoj, pažnju, govor i učenje,
- spriječiti pogoršanja tijekom gladovanja ili bolesti,
- pratiti rast, nutritivni status i zdravlje kostiju te spriječiti moguće komplikacije dugotrajnog provođenja ketogene dijete,
- poboljšati svakodnevno funkcioniranje i kvalitetu života.
Važno je redovito procjenjivati:
- smanjuje li se broj i težina napadaja,
- mijenjaju li se EEG nalazi,
- smanjuju li se epizode distonije, ataksije ili slabosti,
- kako osoba podnosi tjelesnu aktivnost,
- kako se razvijaju govor, motorika i kognitivne sposobnosti,
- održava li se odgovarajuća nutritivna ketoza,
- kako se provodi dijetoterapija i postoji li neželjeni unos ugljikohidrata,
- kako dijetoterapija utječe na rast i tjelesnu masu,
- postoje li zatvor, refluks, mučnina ili drugi probavni problemi,
- kakvi su nalazi krvi, bubrežnih i jetrenih parametara, masnoća, vitamina, minerala i karnitina,
- kakva je kvaliteta života osobe i obitelji.
Epiprehrana
Terapijska primjena ketogene dijete treba se započeti što je ranije moguće nakon postavljanja dijagnoze. Raniji početak liječenja povezan je s boljim dugoročnim ishodima, osobito tijekom razdoblja intenzivnog rasta i razvoja mozga.
Kod mnoge djece napadaji se smanjuju tijekom prvih dana ili tjedana nakon uspostavljanja odgovarajuće nutritivne ketoze. Poboljšanje poremećaja pokreta može biti sporije i postati vidljivo tijekom sljedećih mjeseci. Kod dijela djece mogu se poboljšati budnost, pažnja, govor i razvoj, ali već nastale teškoće ne moraju potpuno nestati.
Ketogena dijeta je medicinska nutritivna terapija koja se provodi prema precizno izračunatom planu i pod nadzorom multidisciplinarnog tima.
Tim može uključivati:
- neuropedijatra ili neurologa,
- liječnika specijaliziranog za metaboličke bolesti,
- nutricionista educiranog za terapijsku primjenu ketogene dijete,
- medicinsku sestru,
- pedijatra ili liječnika obiteljske medicine,
- psihologa,
- prema potrebi gastroenterologa, nefrologa, endokrinologa i druge stručnjake.
Kod dojenčadi i mlađe djece najčešće se preferira klasična ketogena dijeta jer omogućuje postizanje više i stabilnije razine nutritivne ketoze. U klasičnoj dijeti omjer masti prema ukupnoj količini bjelančevina i ugljikohidrata može biti 3:1 ili 4:1, ali se stvarni omjer uvijek prilagođava pojedinoj osobi.
Kod starije djece, adolescenata i odraslih može se razmotriti modificirana Atkinsova dijeta ili drugi oblik ketogene dijete koji omogućuje bolju dugoročnu provedbu. Dijeta s niskim glikemijskim indeksom općenito se ne smatra odgovarajućom osnovnom terapijom za sindrom nedostatka GLUT1 jer ne dovodi do zadovoljavajuće nutritivne ketoze.
Nije unaprijed određeno koliko dugo svaka osoba treba provoditi dijetoterapiju, ali je ona u većini slučajeva dugoročna. Kod mnogih se savjetuje nastavak dijetoterapije kroz adolescenciju i odraslu dob jer se napadaji, poremećaji pokreta ili druge teškoće mogu vratiti nakon smanjenja ili prekida nutritivne ketoze.
Ketogena dijeta ne smije se samostalno započinjati, mijenjati ili prekidati.
Antiepileptički lijekovi ne ispravljaju metabolički uzrok sindroma nedostatka GLUT1. Prije postavljanja dijagnoze mnoge osobe uzimaju jedan ili više lijekova, često uz ograničen učinak.
Nakon uvođenja dijetoterapije kod dijela osoba moguće je postupno smanjiti ili ukinuti antiepileptičke lijekove. Kod drugih su lijekovi i dalje potrebni, osobito ako napadaji nisu potpuno kontrolirani.
Ne postoji jedan antiepileptički lijek koji se smatra standardnom prvom linijom za sve osobe sa sindromom nedostatka GLUT1. Izbor ovisi o vrsti napadaja, dobi, odgovoru na terapijsku primjenu ketogene dijete, drugim zdravstvenim teškoćama i mogućim međudjelovanjima s ketogenom dijetom. Podaci o učinkovitosti pojedinih lijekova ograničeni su i nisu potpuno usklađeni.
Kod osobe koja provodi terapijsku primjenu ketogene dijete pojedini lijekovi mogu povećati rizik od metaboličke acidoze, bubrežnih kamenaca ili drugih komplikacija. Poseban oprez potreban je s inhibitorima karboanhidraze, poput:
- topiramata,
- zonisamida,
- acetazolamida.
To ne znači da se ti lijekovi nikada ne mogu upotrijebiti. Acetazolamid je, primjerice, kod nekih osoba smanjivao učestalost napadaja ili paroksizmalne diskinezije. Odluka mora biti individualna, uz kontrolu acidobazne ravnoteže, slikovnih pretraga bubrega te praćenje pojave drugih mogućih nuspojava.
Također se izbjegava upotreba valproata i fenobarbitona.
Roditelji i skrbnici ne smiju samostalno prekidati ili mijenjati lijekove. Nagli prekid antiepileptičkog lijeka može izazvati pogoršanje napadaja ili pojavu epileptičkog statusa.
Svaka osoba koja provodi terapijsku primjenu ketogene dijete trebala bi imati individualni pisani protokol za postupanje tijekom bolesti i hitnih stanja.
Protokol treba obuhvatiti:
- postupanje kod produljenog napadaja ili serije napadaja,
- naziv, dozu i način primjene lijeka za hitna stanja,
- postupanje kod povraćanja, proljeva i odbijanja hrane,
- sprečavanje dehidracije,
- praćenje glukoze i ketonskih tijela kada je preporučeno,
- postupanje kod previsoke ili preniske nutritivne ketoze,
- postupanje tijekom operacijskog zahvata, gladovanja ili bolničkog liječenja,
- podatke za kontakt s zdravstvenim timom,
- okolnosti u kojima treba pozvati hitnu medicinsku pomoć.
U hitnoj situaciji prioritet uvijek ima sigurnost osobe i akutno zbrinjavanje u odnosu na održavanje nutritivne ketoze. Ugljikohidrati ili glukoza mogu se primijeniti kada su medicinski nužni, ali zdravstveni djelatnici trebaju znati da osoba provodi ketogenu dijetu kako bi se liječenje prilagodilo kad god je to moguće.
Liječenje sindroma nedostatka GLUT1 ne smije biti ograničeno na terapijsku primjenu ketogene dijete. Potrebne su potporne terapije i individualni habilitacijski plan prilagođen stvarnim sposobnostima i teškoćama osobe.
To može uključivati:
- fizioterapiju,
- radnu terapiju,
- logopedsku podršku,
- terapiju hranjenja i gutanja kada postoje teškoće,
- potpomognutu i alternativnu komunikaciju,
- edukacijsko-rehabilitacijsku podršku,
- neuropsihološku procjenu,
- psihološku podršku,
- bihevioralnu procjenu i individualne intervencije,
- psihijatrijsku procjenu prema potrebi,
- ortopedsko i fizijatrijsko praćenje i liječenje,
- podršku u vrtiću, školi, na fakultetu ili radnome mjestu,
- razvoj svakodnevnih životnih vještina,
- podršku obitelji i skrbnicima.
Cilj potpornih terapija je pomoći osobi da:
- razvije i očuva motoričke i kognitivne sposobnosti,
- sigurnije hoda i obavlja svakodnevne aktivnosti,
- lakše komunicira,
- smanji frustracije,
- bolje sudjeluje u vrtiću, školi, radu i zajednici,
- ostvari najveću moguću razinu samostalnosti,
- ima bolju kvalitetu života.
Istraživanja su usmjerena na pronalaženje novih supstrata koji bi bili izvor energije za mozak i terapija koje bi povećale količinu ili funkciju proteina GLUT1.
Triheptanoin je ispitivan kao alternativni metabolički izvor energije. Ranija istraživanja upućivala su na moguću korist, ali novija randomizirana istraživanja nisu pokazala značajno smanjenje ukupnog broja napadaja niti paroksizmalnih poremećaja pokreta u usporedbi s placebom. Zbog toga triheptanoin trenutačno nije zamjena za terapijsku primjenu ketogene dijete.
Istražuju se i:
- ketonski esteri i drugi pripravci ketonskih tijela,
- laktat kao alternativni izvor energije,
- lijekovi koji bi mogli povećati prijenos glukoze,
- terapije koje povećavaju izražaj zdrave kopije gena SLC2A1,
- genska terapija,
- nadomještanje proteina GLUT1,
- druge metaboličke i stanične terapije.
Dosadašnja istraživanja genske terapije uglavnom su provedena na životinjskim modelima. Pokazala su da rano obnavljanje funkcije GLUT1 može poboljšati prijenos glukoze, razvoj mozga, smanjenje napadaja i poboljšanje motorike, ali sigurnost i učinkovitost takvog liječenja kod ljudi tek treba dokazati.
Istraživačka terapija nije isto što i rutinski dostupno liječenje. Roditelji se o kliničkim istraživanjima trebaju informirati preko liječnika, referentnih centara i pouzdanih registara kliničkih ispitivanja.
Odrastanje sa sindromom nedostatka GLUT1
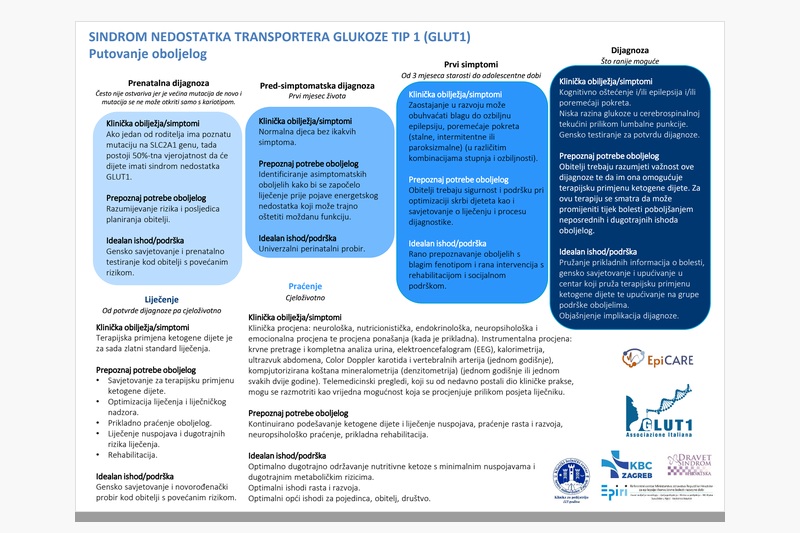
Sindrom nedostatka GLUT1 cjeloživotno je stanje. Djeca sa sindromom nedostatka GLUT1 odrastaju, a klinička se slika tijekom života može znatno promijeniti.
U djetinjstvu su epileptički napadaji često najizraženija teškoća. U adolescenciji i odrasloj dobi napadaji kod mnogih osoba postaju rjeđi ili prestaju, dok trajni i paroksizmalni poremećaji pokreta mogu postati uočljiviji.
To posebno uključuje: ataksiju, distoniju, spastičnost, tremor, paroksizmalnu diskineziju potaknutu tjelesnom aktivnošću, umor, migrene, pogoršanje simptoma tijekom gladovanja ili stresa.
Kod dijela osoba paroksizmalni poremećaji pokreta mogu se s vremenom ponovno smanjiti. Ipak, simptomi se mogu vraćati u razdobljima većeg tjelesnog ili emocionalnog opterećenja, bolesti, neredovitih obroka ili smanjene nutritivne ketoze.
Kognitivne i govorne teškoće najčešće ne pokazuju tipičan progresivni pad u odrasloj dobi. To znači da sindrom nedostatka GLUT1 nije klasična neurodegenerativna bolest kod koje se očekuje stalni gubitak svih sposobnosti. Međutim, teškoće nastale tijekom razvoja mozga mogu ostati trajne i utjecati na obrazovanje, rad, samostalnost i društveni život.
Potrebe odraslih vrlo su različite. Osobe s težim oblikom bolesti mogu trebati trajnu pomoć u komunikaciji, osobnoj higijeni, prehrani, kretanju, organizaciji dana i sigurnosti. Druge osobe, osobito s blažim ili obiteljskim oblikom, mogu završiti školovanje, raditi, voziti, imati partnerske odnose i živjeti uz malo podrške.
U manjem istraživanju obiteljskih oblika neke odrasle osobe imale su urednu ili iznadprosječnu inteligenciju i dobru kvalitetu života, dok su kod drugih bile prisutne intelektualne teškoće, epilepsija, diskinezije, migrene i umor. Rezultati tog istraživanja ne mogu se prenijeti na sve osobe sa sindromom nedostatka GLUT1, ali jasno pokazuju koliko je raspon mogućih ishoda širok.
Terapijska primjena ketogene dijete može biti korisna i u odrasloj dobi. Nije poznato mora li je svaka osoba provoditi cijeli život, ali prekid može dovesti do povratka napadaja ili poremećaja pokreta. Odluka o nastavku, prilagodbi ili mogućem prekidu mora biti individualna i donesena u suradnji s neurologom i timom za ketogenu dijetu.
Prijelaz iz pedijatrijske u odraslu zdravstvenu skrb treba planirati unaprijed i provoditi kao strukturiran proces. U njega trebaju biti uključeni odrasli neurolog, liječnik obiteljske medicine i dijetetičar, uz osiguravanje kontinuiteta dijetoterapije i medicinskog nadzora. Potrebno je nastaviti pratiti razvoj i pridružene teškoće, procijeniti razinu samostalnosti i opseg potrebne podrške te pravodobno razmotriti pravna i socijalna pitanja, mogućnosti daljnjeg obrazovanja, uključivanja u radne aktivnosti i odgovarajućeg oblika stanovanja. Važan dio tranzicije čine i podrška obitelji i skrbnicima te jasno dogovorena podjela odgovornosti među stručnjacima.
Za odraslu osobu važno je pripremiti sažetak koji uključuje potvrđenu dijagnozu i genetski nalaz, rezultate analize cerebrospinalne tekućine, opis vrsta epileptičkih napadaja te trajnih i paroksizmalnih poremećaja pokreta. U sažetku trebaju biti navedeni dosadašnji i trenutačni lijekovi, vrsta ketogene dijete, ciljani ketogeni omjer ili drugi nutritivni plan, uobičajene vrijednosti ketonskih tijela, dodaci prehrani i eventualne komplikacije povezane s dijetoterapijom. Potrebno je priložiti i protokol za hitna stanja te informacije o načinu komunikacije, kretanju, svakodnevnom funkcioniranju i opsegu potrebne podrške.
Odrasle osobe sa sindromom nedostatka GLUT1 trebaju dugoročnu, koordiniranu i multidisciplinarnu skrb. Prestanak ili smanjenje učestalosti epileptičkih napadaja ne znači da su prestale i druge potrebe povezane s bolešću, osobito potrebe vezane uz poremećaje pokreta, prehranu, komunikaciju, samostalnost i sudjelovanje u svakodnevnom životu.
Važna poruka roditeljima i skrbnicima
Sindrom nedostatka GLUT1 složena je bolest, ali rana dijagnoza i pravodobno uvedena dijetoterapija mogu značajno promijeniti njezin tijek. Ketogena dijeta kod ove bolesti nije samo način prehrane. Ona je liječenje kojim se mozgu osigurava alternativni izvor energije.
Roditelji i skrbnici ne trebaju sve znati odmah i ne trebaju se sami nositi s izazovima. Za sigurnu provedbu liječenja potrebni su educirani zdravstveni tim, jasne pisane upute, individualni protokol za hitna stanja te suradnja vrtića, škole i drugih osoba koje sudjeluju u životu oboljele osobe.
Ni uz pažljivo provođenje dijetoterapije nije moguće spriječiti svaku epizodu, napadaj ili pogoršanje. To ne znači da je obitelj nešto učinila pogrešno. Sindrom nedostatka GLUT1 ima širok i promjenjiv tijek, a odgovor na liječenje nije kod svih osoba jednak.
Napredak se ne mjeri samo prestankom napadaja. Važno poboljšanje može biti i sigurniji hod, manji broj motoričkih epizoda, bolja pažnja, jasnija komunikacija, veća izdržljivost, lakše sudjelovanje u školi ili svakodnevnom životu.
Svaka osoba sa sindromom nedostatka GLUT1 više je od svoje dijagnoze. Iza bolesti su dijete, mlada ili odrasla osoba s vlastitim sposobnostima, interesima, emocijama i pravom na kvalitetan, uključen i dostojanstven život.
